
Medical Equipment Manufacturers: Understanding Production Standards And Regulatory Compliance

Design and risk-management practices relevant to medical device production and compliance
Design activities for regulated medical devices often begin with defined user needs and intended use statements that shape design inputs. Manufacturers typically translate these inputs into specifications for performance, materials, and safety. Risk management is commonly integrated into design processes, allowing teams to identify hazards, estimate associated risks, and apply controls or mitigations. Traceability matrices may link each design input to verification and validation activities. Insight from human factors or usability engineering can be used where user interaction affects safety or performance, and this may inform labeling and instructions.
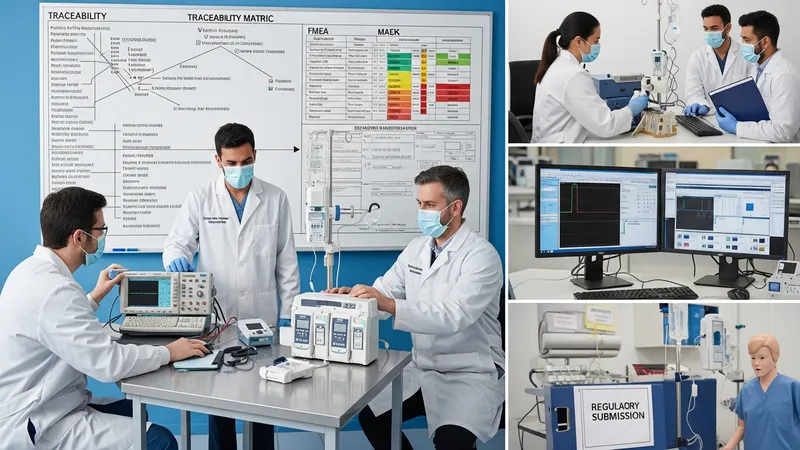
Design verification and validation commonly follow documented protocols and acceptance criteria. Verification may involve bench testing and analytical checks to confirm that design outputs meet specified inputs. Validation may include simulations or clinical-style evaluations to confirm the device performs as intended in realistic settings. Software-containing devices often require distinct verification and validation artifacts, such as unit tests, integration tests, and system-level testing. Documentation of test methods, pass/fail criteria, and results typically forms part of a design dossier submitted for regulatory review or retained for internal compliance.
Risk-management activities may rely on recognized methodologies such as failure modes and effects analysis (FMEA) or fault tree analysis to structure assessments. These techniques can help manufacturers quantify risk priority and select appropriate risk controls. Risk acceptability is often considered in context—factors such as severity of harm, probability of occurrence, and availability of alternate treatments can affect decisions. Manufacturers may periodically review risk files as part of design changes, post-market data analysis, or when new hazard information becomes available, ensuring that mitigation measures remain aligned with current knowledge.
Interdisciplinary collaboration is commonly important in design and risk work. Inputs from clinicians, human factors specialists, production engineers, and quality/regulatory staff may shape decisions about materials, labeling, or production tolerances. Early engagement with manufacturing teams can also reduce later rework by ensuring designs are suited to intended production processes and capabilities. These considerations may shorten development cycles and improve consistency, while remaining procedural and verifiable for regulatory documentation purposes.